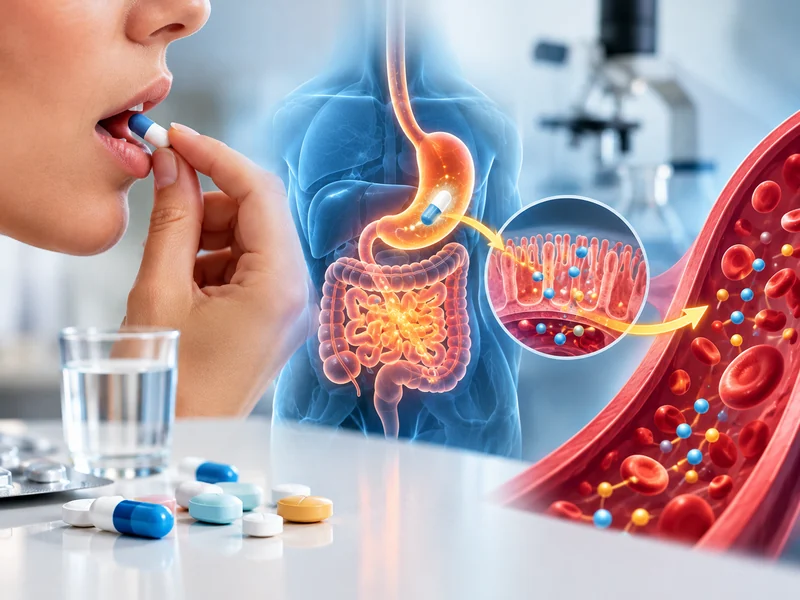
Biodisponibilidade na farmacologia descreve quanto de um fármaco alcança a circulação sistêmica inalterado e com que velocidade isso ocorre.
Na prática, esse conceito orienta a leitura farmacocinética de formulações, vias de administração e comparações entre apresentações, sem que um número isolado, por si só, esgote a interpretação clínica.
Índice
- O que é biodisponibilidade na farmacologia?
- Como a biodisponibilidade é medida e interpretada?
- Quais fatores alteram a biodisponibilidade de um fármaco?
- Biodisponibilidade e bioequivalência: qual é a diferença?
- Como a via de administração interfere na biodisponibilidade?
- Quando a biodisponibilidade muda a decisão terapêutica?
- Qual é a relação entre biodisponibilidade, formulação e formas farmacêuticas?
- Referências
- Sobre o autor
O que é biodisponibilidade na farmacologia?
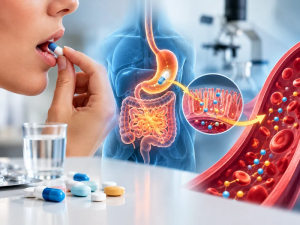
Na farmacologia, biodisponibilidade é a fração da dose administrada que chega à circulação sistêmica em forma inalterada, associada também à velocidade com que essa exposição ocorre.
Em termos práticos, o conceito combina extensão de absorção e tempo de chegada do fármaco ao compartimento sistêmico, com impacto direto na interpretação farmacocinética.
Quando a administração é intravenosa, convenciona-se de biodisponibilidade de 100%, porque o fármaco é introduzido diretamente na circulação. Já nas demais vias, como oral, sublingual, intramuscular ou transdérmica, parte da dose pode ser perdida antes de atingir o sangue por degradação, absorção incompleta ou metabolismo pré-sistêmico.
Esse ponto é decisivo para entender por que duas apresentações com a mesma dose nominal podem produzir exposições sistêmicas diferentes.
Um comprimido contendo 100 mg, por exemplo, não necessariamente entrega ao organismo a mesma quantidade efetiva que uma formulação injetável ou sublingual com a mesma força declarada. O que importa não é apenas a dose administrada, mas a dose disponível sistemicamente.
Também é importante separar o uso técnico do termo em medicamentos da expressão “biodisponibilidade de nutrientes”. Embora ambas tratem de disponibilidade para absorção e uso biológico, na farmacologia o foco recai sobre parâmetros farmacocinéticos mensuráveis, empregados para comparar apresentações, vias e formulações.
Em outras palavras, na farmacologia, a biodisponibilidade é analisada por meio de parâmetros farmacocinéticos que permitem compreender quanto do fármaco chega à circulação sistêmica e em quanto tempo isso acontece. Embora o termo também seja utilizado na nutrição, sua aplicação apresenta características específicas em cada contexto.
Como a biodisponibilidade é medida e interpretada?
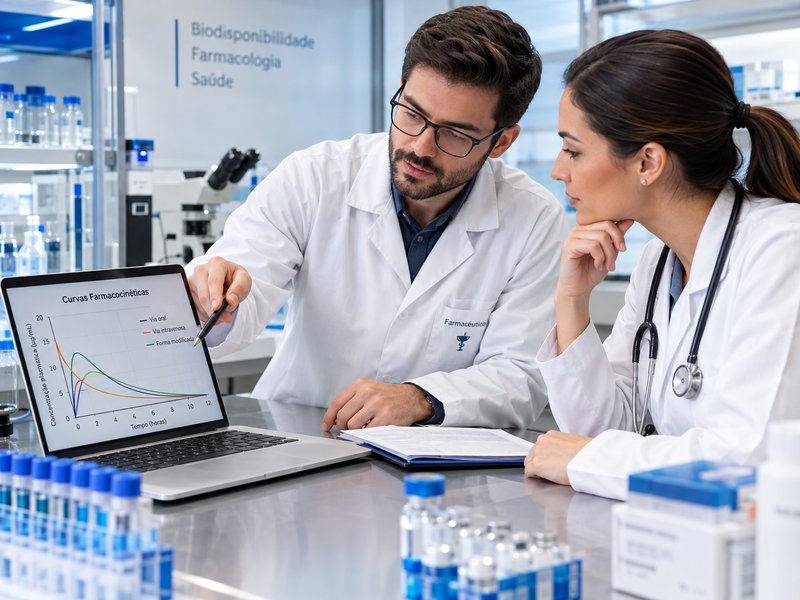
A biodisponibilidade na farmacologia é medida por parâmetros de exposição sistêmica, sobretudo a extensão absorvida e a velocidade de absorção.
Em estudos farmacocinéticos, essa leitura costuma se apoiar na área sob a curva concentração-tempo, no pico de concentração e no tempo até esse pico, permitindo comparar apresentações e inferir diferenças de comportamento no organismo.
A extensão da biodisponibilidade é usualmente associada à área sob a curva, porque esse parâmetro reflete a exposição sistêmica total ao longo do tempo. Já a velocidade de absorção é observada por indicadores como a concentração máxima e o tempo necessário para alcançá-la.
Em uma comparação simples, duas formulações podem gerar a mesma exposição global em 24 horas, mas uma atingir o pico em 1 hora e outra em 4 horas, com implicações clínicas diferentes.
Essa distinção é particularmente útil quando a resposta terapêutica depende de início rápido de ação, flutuação de concentração ou previsibilidade de níveis plasmáticos.
Uma formulação com pico mais precoce pode ser farmacocineticamente mais ágil, ainda que a exposição total seja semelhante à de outra apresentação. O inverso também ocorre: maior pico não equivale automaticamente a melhor desempenho terapêutico.
Por isso, o valor numérico isolado de biodisponibilidade não deve ser lido fora do contexto. Um percentual elevado pode coexistir com alta variabilidade interindividual, enquanto um valor mais moderado pode ser suficiente em formulações desenhadas para liberação sustentada.
A interpretação adequada exige relacionar os dados ao objetivo terapêutico, à via de administração, ao intervalo entre doses e ao perfil farmacocinético esperado na comparação estudada.
Quais fatores alteram a biodisponibilidade de um fármaco?
A biodisponibilidade de um fármaco pode ser alterada por fatores ligados ao próprio ativo, à formulação, à via de administração e ao organismo.
Entre os determinantes mais relevantes estão solubilidade, estabilidade química, metabolismo de primeira passagem, interação com alimentos e características farmacotécnicas que modulam desintegração, dissolução e liberação.
A via oral concentra boa parte dessas variáveis. Para que um fármaco seja absorvido, ele precisa resistir ao ambiente gastrointestinal, dissolver-se adequadamente e atravessar barreiras biológicas antes de sofrer eventual metabolismo intestinal e hepático.
Se houver grande efeito de primeira passagem, uma parcela importante da dose pode ser convertida antes mesmo de atingir a circulação sistêmica.
Do ponto de vista farmacotécnico, pequenas mudanças de composição podem modificar o desempenho. Excipientes, tamanho de partícula, revestimento, pH do microambiente e perfil de liberação influenciam a velocidade de dissolução e a consistência da absorção.
Em formulações magistrais, isso reforça a necessidade de critérios técnicos robustos e compreensão clara dos mitos e verdades sobre os produtos manipulados, especialmente quando o objetivo é manter previsibilidade de exposição.
Além disso, alimentos podem aumentar, reduzir ou retardar a absorção, a depender da interação com a formulação e com as propriedades do fármaco. Outros medicamentos também interferem ao alterar motilidade gastrointestinal, pH gástrico, transportadores de membrana ou enzimas metabolizadoras.
Um exemplo clássico de leitura prática é o de duas doses idênticas administradas em horários distintos: em jejum, o pico pode ocorrer em 1 a 2 horas; após refeição rica em gordura, o mesmo pico pode ser deslocado para 3 a 5 horas, com mudança de intensidade e variabilidade.
Biodisponibilidade e bioequivalência: qual é a diferença?
Biodisponibilidade descreve a quantidade e a velocidade com que o fármaco atinge a circulação sistêmica; bioequivalência, por sua vez, compara duas formulações para verificar se apresentam desempenho farmacocinético semelhante dentro de critérios estabelecidos.
Os conceitos se relacionam, mas não são sinônimos. Enquanto a biodisponibilidade descreve como o fármaco chega à circulação sistêmica, a bioequivalência permite avaliar se duas formulações apresentam comportamento farmacocinético semelhante.
Em termos objetivos, toda avaliação de bioequivalência depende da mensuração da biodisponibilidade relativa entre uma formulação teste e uma referência.
Ou seja, a bioequivalência usa parâmetros de biodisponibilidade para concluir se duas apresentações produzem exposições comparáveis sob condições padronizadas.
A pergunta muda de foco: em vez de “quanto chega à circulação?”, passa a ser “essas duas opções se comportam de modo suficientemente semelhante?”.
Esse ponto evita uma confusão frequente. Um fármaco pode ter biodisponibilidade oral baixa em termos absolutos e, ainda assim, duas formulações orais serem bioequivalentes entre si.
Da mesma forma, uma apresentação com biodisponibilidade elevada não está automaticamente autorizada a substituir outra se não houver demonstração comparativa adequada.
Na prática do prescritor, biodisponibilidade e bioequivalência ajudam em decisões diferentes. A primeira orienta o racional farmacocinético de escolha de via, apresentação e objetivo de exposição. A segunda auxilia na interpretação de intercambiabilidade entre produtos comparáveis.
Em medicamentos de margem terapêutica mais sensível, essa distinção ganha peso porque pequenas diferenças de exposição podem ter relevância maior do que em fármacos com faixa terapêutica mais ampla.
Como a via de administração interfere na biodisponibilidade?
A via de administração interfere diretamente na biodisponibilidade porque define barreiras de absorção, grau de metabolismo pré-sistêmico, velocidade de entrada na circulação e variabilidade entre pacientes.
Em farmacocinética aplicada, a escolha da via altera não apenas quanto do fármaco chega ao sangue, mas também quão previsível e rápida será essa exposição.
A via intravenosa é a referência de disponibilidade sistêmica, com entrada imediata na circulação. A intramuscular e a subcutânea também costumam oferecer exposição sistêmica relevante, porém dependem de perfusão local, volume administrado e características da preparação.
Na via oral, o percurso é mais complexo: desintegração, dissolução, permeação intestinal e metabolismo de primeira passagem introduzem mais variabilidade.
A via sublingual contorna parte do metabolismo hepático inicial e tende a favorecer início mais rápido que a via oral em formulações adequadas. Já as vias tópica e transdérmica não devem ser confundidas.
A tópica busca predominantemente efeito local; a transdérmica visa absorção sistêmica por meio da pele, em geral com liberação mais lenta e contínua. Esse desenho pode reduzir flutuações, mas depende de permeação cutânea consistente.
Em comparação farmacocinética, a previsibilidade também pesa. Uma aplicação intramuscular, por exemplo, pode oferecer menor interferência gastrointestinal do que a via oral, o que ajuda em cenários específicos.
A discussão sobre vantagens dos medicamentos injetáveis passa justamente por esse tipo de racional, sem dispensar a seleção criteriosa da via segundo objetivo terapêutico definido pelo prescritor.
|
Via |
Impacto na biodisponibilidade |
Perfil de variabilidade |
|---|---|---|
|
Intravenosa |
Disponibilidade sistêmica imediata e completa |
Baixa variabilidade de absorção |
|
Intramuscular |
Alta disponibilidade em muitas formulações, com absorção dependente do tecido |
Variabilidade moderada |
|
Subcutânea |
Boa exposição sistêmica, geralmente mais gradual |
Moderada, influenciada por perfusão local |
|
Oral |
Mais sujeita a perdas pré-sistêmicas |
Alta variabilidade |
|
Sublingual |
Pode evitar parte do metabolismo de primeira passagem |
Moderada, dependente da formulação |
|
Transdérmica |
Exposição sistêmica sustentada quando a permeação é adequada |
Moderada, com influência da barreira cutânea |
|
Tópica |
Predomínio de efeito local, sem foco principal em disponibilidade sistêmica |
Não comparável diretamente às vias sistêmicas |
Quando a biodisponibilidade muda a decisão terapêutica?
A biodisponibilidade ganha relevância decisiva quando pequenas diferenças de exposição sistêmica podem alterar resposta, segurança ou previsibilidade do tratamento.
Isso ocorre, sobretudo, em fármacos com janela terapêutica estreita, em situações que demandam início de ação mais rápido ou quando o trato gastrointestinal impõe grande variabilidade de absorção.
Um primeiro cenário envolve medicamentos em que oscilações modestas de concentração podem deslocar o equilíbrio entre benefício e risco. Nesses casos, a escolha da apresentação não é meramente operacional: passa a ser parte do racional terapêutico.
Um segundo contexto é o da necessidade de resposta em menor intervalo de tempo, em que velocidade de absorção e tempo para atingir o pico tornam-se determinantes.
Há ainda situações em que o problema não é a dose da formulação, mas a inconsistência da exposição. Pacientes com alterações gastrointestinais, uso concomitante de múltiplos fármacos, dificuldade de adesão a horários específicos ou restrição de ingestão oral podem apresentar comportamento farmacocinético menos previsível com certas vias.
Pacientes com alterações gastrointestinais, uso concomitante de múltiplos fármacos, dificuldade de adesão a horários específicos ou restrição de ingestão oral podem apresentar comportamento farmacocinético menos previsível com certas vias.
Nessa leitura, biodisponibilidade não é detalhe laboratorial; é variável que pode redirecionar a forma farmacêutica escolhida.
Para o prescritor, essa análise se integra ao uso racional de medicamentos na prática clínica, especialmente ao ponderar risco de variabilidade, meta de exposição e conveniência posológica.
A decisão final sobre apresentação, dose e via cabe à avaliação clínica individual, mas a biodisponibilidade funciona como critério técnico que qualifica essa escolha, sobretudo quando a margem para erro é menor.
Qual é a relação entre biodisponibilidade, formulação e formas farmacêuticas?
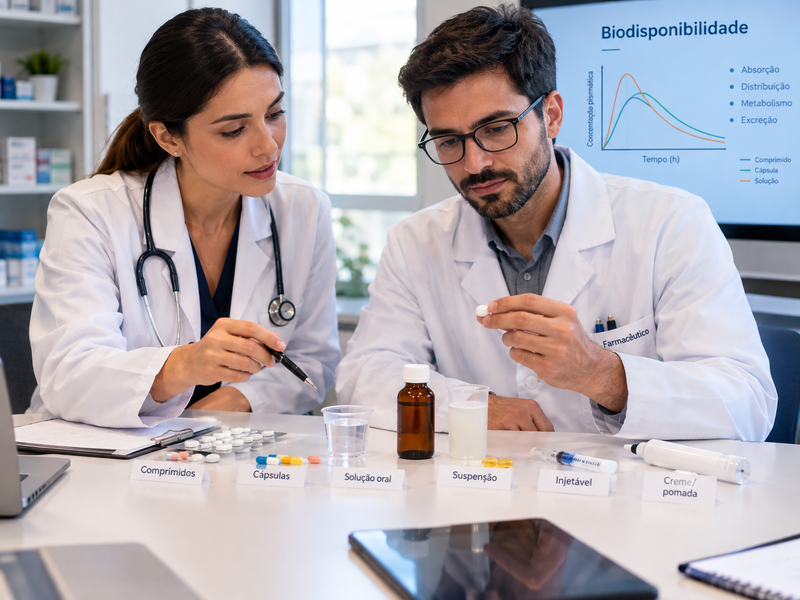
Formulação e forma farmacêutica influenciam a biodisponibilidade porque determinam como o fármaco é liberado, protegido, dissolvido e apresentado ao organismo.
Excipientes, tecnologia de preparo, estabilidade e perfil de liberação moldam a disponibilidade sistêmica final, mesmo quando a dose declarada permanece idêntica entre apresentações.
Na prática, a forma farmacêutica organiza o caminho que o fármaco percorrerá até ser absorvido. Uma solução já contém o ativo disperso em meio apropriado, eliminando a etapa de desintegração exigida por formas sólidas.
Cápsulas, comprimidos, preparações de liberação modificada e formas parenterais introduzem etapas e controles diferentes sobre velocidade de disponibilização. Isso ajuda a explicar por que apresentações distintas podem produzir curvas concentração-tempo claramente diferentes.
Excipientes também têm papel funcional. Eles podem favorecer molhabilidade, estabilidade, proteção contra degradação, uniformidade de dose e perfil de dissolução.
Em formulações sensíveis, a seleção inadequada desses componentes pode reduzir consistência de desempenho. O mesmo vale para fatores como tamanho de partícula e características físico-químicas do preparo, que modulam a superfície disponível para dissolução.
No extremo de maior disponibilidade sistêmica previsível, preparações parenterais e outras soluções injetáveis e suas aplicações costumam ocupar posição central, justamente por contornarem parte das barreiras impostas ao trato gastrointestinal.
Já formas de liberação prolongada podem reduzir velocidade de absorção de modo intencional, buscando estabilidade de exposição ao longo de várias horas. Em síntese, a biodisponibilidade do fármaco não depende apenas do ativo: depende do desenho tecnológico que entrega esse ativo ao organismo.
Perguntas frequentes
O que é biodisponibilidade na farmacologia?
É o parâmetro que expressa a fração do fármaco que alcança a circulação sistêmica inalterado e a velocidade com que isso acontece. Em farmacocinética, ele auxilia na comparação entre vias, formulações e apresentações com base na exposição sistêmica obtida.
Biodisponibilidade alta é sempre melhor?
Nem sempre. Biodisponibilidade mais alta pode aumentar a exposição sistêmica, mas isso só é desejável quando está alinhado ao objetivo terapêutico e ao perfil de segurança.
Em algumas formulações, absorção mais lenta e estável pode ser farmacocineticamente mais útil do que um pico elevado.
Via oral sempre reduz biodisponibilidade?
Não obrigatoriamente. A via oral tende a ser mais exposta a variáveis como dissolução, metabolismo de primeira passagem e interação com alimentos, mas muitos fármacos apresentam desempenho oral adequado.
O ponto central é a magnitude da perda pré-sistêmica e a variabilidade entre administrações.
Bioequivalência é igual a biodisponibilidade?
Não. Biodisponibilidade descreve o comportamento de uma formulação no organismo; bioequivalência compara duas formulações para verificar se apresentam comportamento farmacocinético semelhante.
A bioequivalência utiliza parâmetros de biodisponibilidade para avaliar se duas apresentações produzem exposições sistêmicas comparáveis.
Alimento pode mudar a absorção?
Sim. Dependendo da formulação, a refeição pode antecipar, retardar, aumentar ou reduzir a absorção. Em termos práticos, o pico plasmático pode mudar de cerca de 1 a 2 horas em jejum para 3 a 5 horas após alimentação, conforme o comportamento farmacocinético do produto.
Formulação manipulada altera biodisponibilidade?
Pode alterar, porque excipientes, perfil de liberação, estabilidade e características do preparo influenciam dissolução e absorção.
Por isso, aspectos farmacotécnicos importam na previsibilidade de exposição e devem ser considerados pelo prescritor dentro de uma lógica baseada em evidências científicas.
Quanto tempo um estudo farmacocinético observa?
Depende do perfil do fármaco e do objetivo do desenho, mas a coleta costuma cobrir horas suficientes para caracterizar absorção e eliminação.
Em comparações simples, janelas de 12 a 24 horas podem ser úteis; em perfis mais prolongados, o acompanhamento pode se estender além disso.
Se o objetivo é aprofundar a discussão sobre biodisponibilidade na farmacologia, formas farmacêuticas e impacto da via de administração na previsibilidade terapêutica, fale com um especialista da Unikka Pharma.
Também é possível solicitar participação no grupo exclusivo de WhatsApp da Unikka para acompanhar conteúdos técnicos voltados a prescritores.
Referências
BRUNTON, Laurence L.; KNOLLMANN, Björn C. (ed.). Goodman & Gilman’s: The Pharmacological Basis of Therapeutics. 14. ed. New York: McGraw Hill, 2023.
VANDERAH, Todd W. (ed.). Katzung’s Basic & Clinical Pharmacology. 16. ed. New York: McGraw Hill, 2023.
SHARGEL, Leon; YU, Andrew B. C. Applied Biopharmaceutics & Pharmacokinetics. 7. ed. New York: McGraw-Hill Education, 2016.
ATKINSON, Arthur J. Jr. Drug absorption and bioavailability. In: ATKINSON, Arthur J. Jr. et al. Atkinson’s Principles of Clinical Pharmacology. 4. ed. Academic Press, 2022. p. 43–59.
PRICE, Gary; PATEL, Deven A. Drug Bioavailability. StatPearls [Internet]. Treasure Island: StatPearls Publishing, 2023. Disponível em: https://www.ncbi.nlm.nih.gov/books/NBK557852/.
CURRIE, Geoffrey M. Pharmacology, Part 2: Introduction to Pharmacokinetics. Journal of Nuclear Medicine Technology, v. 46, n. 3, p. 221–230, 2018. Disponível em: https://pubmed.ncbi.nlm.nih.gov/29724803/.
Sobre o autor
Fabio Capobianco — CRF 56743-7/SP — Farmacêutico Bioquímico e Responsável Técnico Unikka Pharma
Pós-graduado em Gestão de Projetos
MBA em Lean Seis Sigma e Excelência Operacional
Profissional com mais de 20 anos de experiência na indústria farmacêutica. Atua na estruturação e otimização de processos, validação e qualificação, fortalecimento dos sistemas da qualidade, adequação regulatória e preparação para inspeções sanitárias.
Black Belt em Lean Six Sigma, alia visão estratégica, expertise técnica e gestão de projetos para mitigar riscos, e elevar a maturidade operacional e promover resultados sustentáveis.